


ジャスケイド®錠9mg・18mg
本剤は、ベーリンガーインゲルハイム社が開発した、特発性肺線維症(IPF)及び進行性肺線維症(PPF)を対象としたPDE4Bに対する選択性の高い阻害剤です。
クイックリンク
重要なお知らせ
このページは医療関係者の方向けに使いやすさを配慮した処方に関連する資料です。公式の電子添文が必要な場合には、ページ下部のボタンよりPDF形式でダウンロードしてください。
警告
本剤の使用は、本剤についての十分な知識と適応疾患の治療に十分な知識・経験をもつ医師のもとで行うこと。
禁忌(次の患者には投与しないこと)
本剤の成分に対し過敏症の既往歴のある患者
製品の主な特徴
| 製品名 | ジャスケイド®錠9mg/18mg |
| 区分 | 劇薬、処方箋医薬品注) |
| 適応症 | 特発性肺線維症、進行性肺線維症 |
| 有効成分 | ネランドミラスト |
注)注意-医師等の処方箋により使用すること
製品の基本情報
組成
| 販売名 | ジャスケイド錠9mg | ジャスケイド錠18mg |
| 有効成分 | 1錠中: ネランドミラスト9mg | 1錠中: ネランドミラスト18mg |
| 添加剤 | 乳糖水和物、結晶セルロース、ヒドロキシプロピルセルロース、クロスカルメロースナトリウム、ステアリン酸マグネシウム、ヒプロメロース、D-マンニトール、マクロゴール6000、タルク、黄色三二酸化鉄 | 乳糖水和物、結晶セルロース、ヒドロキシプロピルセルロース、クロスカルメロースナトリウム、ステアリン酸マグネシウム、ヒプロメロース、D-マンニトール、マクロゴール6000、タルク、三二酸化鉄、黒酸化鉄 |
製剤の性状
| 販売名 | ジャスケイド錠9mg | ジャスケイド錠18mg |
| 剤形 | 淡黄色のフィルムコート錠 | 淡赤色のフィルムコート錠 |
| 外形 | 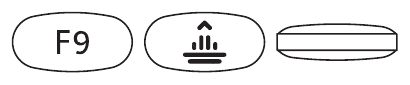 | 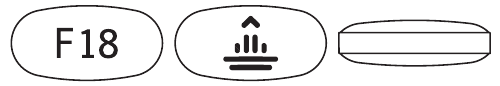 |
| 長径 | 約9.5mm | 約12mm |
| 短径 | 約4.6mm | 約5.9mm |
| 厚さ | 約3.4mm | 約4.2mm |
| 重さ | 約134.5mg | 約267mg |
| 識別コード |  F9 |  F18 |
〇特発性肺線維症
〇進行性肺線維症
〈進行性肺線維症〉
「臨床成績」の項の内容を熟知し、肺機能、呼吸器症状及び胸部画像所見の総合的な評価により進行性線維化が認められる間質性肺疾患患者に本剤を投与すること。
通常、成人にはネランドミラストとして1回18mgを1日2回経口投与する。
なお、患者の忍容性に応じて、1回9mg 1日2回に減量することができる。
・ピルフェニドン又は強い若しくは中程度のCYP3A誘導剤と併用する場合は、本剤の投与量を1回9mg 1日2回に減量しないこと。[「相互作用」の項の「併用注意(併用に注意すること)」、「薬物動態」の項の「併用薬がネランドミラストの薬物動態に及ぼす影響」の項参照]
・強いCYP3A阻害剤と併用する場合は、本剤の投与量を1回9mg 1日2回投与に減量すること。[「相互作用」の項の「併用注意(併用に注意すること)」、「薬物動態」の項の「併用薬がネランドミラストの薬物動態に及ぼす影響」の項参照]
腎機能障害患者
・末期腎不全(eGFR 15mL/min/1.73m2未満)の患者
これらの患者を対象とした有効性及び安全性を指標とした臨床試験並びに薬物動態試験は実施していない。
肝機能障害患者
・重度の肝機能障害(Child-Pugh C)のある患者
本剤による治療は推奨されない。これらの患者を対象とした有効性及び安全性を指標とした臨床試験並びに薬物動態試験は実施していない。重度の肝機能障害のある患者では本剤の曝露量が上昇する可能性がある。
生殖能を有する者
妊娠する可能性のある女性には、本剤投与中及び最終投与後4日間において避妊する必要性及び適切な避妊法について説明すること。動物試験(ラット)の結果に基づくと、本剤は流産を引き起こす可能性がある。なお、雌雄のラットにおいて、最大臨床曝露量の約4倍の曝露に相当する用量では受胎能への影響は確認されていない。[「特定の背景を有する患者に関する注意」の項の「妊婦」の項参照]
妊婦
妊婦及び妊娠している可能性のある女性には投与しないことが望ましい。動物試験の結果から、本剤は流産を引き起こす可能性がある。ラットにおいて、最大臨床曝露量の約5倍の曝露に相当する用量で胚致死がみられた。これは最大臨床曝露量の約3倍では確認されていない。本剤投与中に妊娠又は妊娠が疑われる場合は、医師に知らせるように指導すること。妊婦及び妊娠している可能性のある女性には、流産の可能性があることを説明すること。[「特定の背景を有する患者に関する注意」の項の「生殖能を有する者」の項参照]
授乳婦
治療上の有益性及び母乳栄養の有益性を考慮し、授乳の継続又は中止を検討すること。ヒトにおける乳汁中への移行、哺乳中の児への影響及び母乳分泌への影響に関するデータはないが、動物試験(ラット)において乳汁中への移行が認められている。[「薬物動態」の項の「排泄」の項参照]
小児等
小児等を対象とした臨床試験は実施していない。
本剤はCYP3A及びP-糖蛋白(P-gp)の基質である(in vitroデータ)。
併用注意(併用に注意すること)
| 薬剤名等 | 臨床症状・措置方法 | 機序・危険因子 |
| ピルフェニドン [「用法及び用量に関連する注意」、「薬物動態」の項の「併用薬がネランドミラストの薬物動態に及ぼす影響」の項参照] | 本剤の作用が減弱するおそれがある。ピルフェニドンを併用する場合は、本剤の投与量を1回9mg 1日2回に減量しないこと。 | 本剤の主な代謝酵素であるCYP3Aが誘導され、本剤の曝露量が低下する可能性がある(in vitroデータ)1)。 ピルフェニドンとの併用により、本剤の定常状態でのトラフ血漿中濃度が約50%低下した。 |
| 強い又は中程度のCYP3A誘導剤 リファンピシン フェニトイン カルバマゼピン ボセンタン等 セイヨウオトギリソウ(St. John’s wort、セント・ジョーンズ・ ワート)含有食品 [「用法及び用量に関連する注意」、「薬物動態」の項の「併用薬がネランドミラストの薬物動態に及ぼす影響」の項参照] | 本剤の作用が減弱するおそれがある。これらの薬剤と併用する場合は、本剤の投与量を1回9mg 1日2回に減量しないこと。 | 本剤の主な代謝酵素であるCYP3Aが誘導され、本剤の曝露量が低下する可能性がある。 カルバマゼピン及びボセンタンとの併用により、本剤のAUCがそれぞれ51%及び41%、Cmaxが31%及び15%低下した。 |
| 強いCYP3A阻害剤 クラリスロマイシン イトラコナゾール リトナビル等 [「用法及び用量に関連する注意」、「薬物動態」の項の「併用薬がネランドミラストの薬物動態に及ぼす影響」の項参照] | 本剤の曝露量が上昇するおそれがある。強いCYP3A阻害剤と併用する場合は、本剤の投与量を1回9mg 1日2回投与に減量すること。 | 本剤の主な代謝酵素であるCYP3Aが阻害され、本剤の曝露量が上昇する可能性がある。 イトラコナゾールとの併用により本剤のAUCが2.2倍、Cmaxが1.3倍に上昇した。 |
次の副作用があらわれることがあるので、観察を十分に行い、異常が認められた場合には投与を中止するなど適切な処置を行うこと。
重大な副作用
・重度の下痢(1.3%)
その他の副作用
| 10%以上 | 1%以上10%未満 | 1%未満 | |
| 代謝及び栄養障害 | 食欲減退 | ||
| 心臓障害 | 心房細動 | ||
| 胃腸障害 | 下痢(30.8%) | 悪心 | |
| 筋骨格系及び結合組織障害 | 背部痛 | ||
| 臨床検査 | 体重減少 |
薬剤交付時の注意
・PTP包装の薬剤はPTPシートから取り出して服用するよう指導すること。PTPシートの誤飲により、硬い鋭角部が食道粘膜へ刺入し、更には穿孔を起こして縦隔洞炎等の重篤な合併症を併発することが報告されている。
・本剤は光に対して不安定なため、服用直前にPTPシートから取り出すよう指導すること。
薬剤投与時の注意
・本剤は食事の有無にかかわらず服用できる。[「薬物動態」の項の「吸収」の項参照]
・本剤は噛まずにコップ一杯の水とともに服用すること。
血中濃度
日本人健康成人男性に本剤9mg、18mgを空腹時単回経口投与したときの血漿中ネランドミラスト濃度推移を図1に、薬物動態パラメータを表1に示す2)。
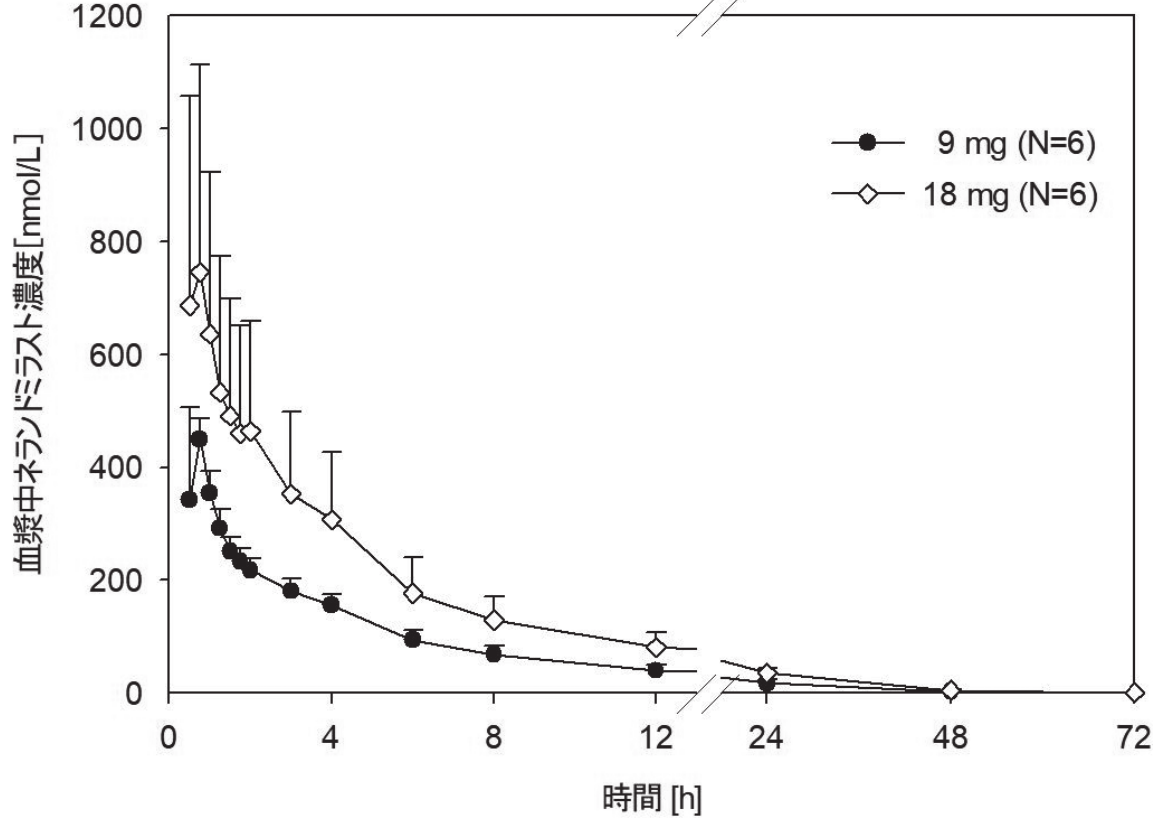
図1 日本人健康成人男性に空腹時単回経口投与後の血漿中ネランドミラスト濃度推移(算術平均値+標準偏差)
表1 日本人健康成人男性に空腹時単回経口投与後のネランドミラストの薬物動態パラメータ
| パラメータ名 [単位] | 9mg | 18mg |
| N=6 | N=6 | |
| AUC0-∞[nmol・h/L] | 2070(13.8) | 3740(52.8) |
| Cmax[nmol/L] | 455(10.6) | 628(138) |
| tmax[h] | 0.625(0.500-0.750) | 0.750(0.500-4.00) |
| t1/2[h] | 9.45(18.8) | 10.2(24.0) |
幾何平均値(幾何変動係数%)、tmaxは中央値(最小値-最大値)
健康成人男性15例に本剤18mgを1日2回反復経口投与した場合、ネランドミラストの血漿中濃度は4日以内に定常状態に達し、Cmax及びAUCから算出した累積係数は1.38以下であった3)(外国人データ)。
健康成人に本剤0.06~48mg注)を空腹時単回経口投与したとき、ネランドミラストの血漿中曝露量において用量比例性が示された4)(外国人データ)。また、健康成人に1~18mg注)を1日2回反復経口投与したとき、同様に用量比例性が示された4)(外国人データ)。
吸収
健康成人男性8例に本剤18mgを空腹時経口投与及び14C-ネランドミラスト100μg注)を空腹時静脈内投与したとき、ネランドミラストの絶対的バイオアベイラビリティは73%(90%信頼区間:67~79%)であった5)(外国人データ)。
健康成人18例に本剤18mgを食後(高脂肪高カロリー食)に単回経口投与したとき、空腹時と比較して、AUCは約15%の増加、Cmaxは約14%の減少であり、本剤の曝露量に臨床的に問題となる食事の影響は認められなかった6)(外国人データ)。[「適用上の注意」の項の「薬剤投与時の注意」の項参照]
分布
健康成人男性8例に14C-ネランドミラスト100μg注)を空腹時静脈内投与したとき、定常状態における分布容積は約94L(幾何変動係数:32.0%)であった5)(外国人データ)。
ネランドミラストのヒト血漿蛋白結合率は77%であり7)(in vitroデータ)、健康成人男性6例に14C-ネランドミラスト18mgを空腹時単回経口投与したときの血液/血漿の放射能濃度の分布比は0.6~0.8であった8)(外国人データ)。
代謝
ネランドミラストは主としてCYP3Aによる酸化及び複数のUGT酵素によるグルクロン酸抱合によって代謝される9)(in vitroデータ)。
健康成人男性6例に14C-ネランドミラスト18mgを空腹時単回経口投与したとき、ネランドミラストは血漿中総放射能の約50%を占めた(AUC0-36比)8)(外国人データ)。
健康成人男性8例に本剤12mg注)を1日2回食後反復経口投与したとき、定常状態において血漿中で特定された主要な代謝物は二酸素付加代謝物のBI 764333/M480(4)のみであった。この薬理学的に不活性な代謝物は総薬物関連物質の12.5%を占めた(AUC0-24,ss比)10)(外国人データ)。
ネランドミラストは不斉硫黄原子を有する。本剤は基本的に光学的に純粋なR-エナンチオマーである。本剤を経口投与したとき、R-エナンチオマーからS-エナンチオマーへのキラル反転が起こった。S-エナンチオマーは本剤の微量代謝物(AUC0-∞比で血漿中総放射能の3%)であり、薬理学的に不活性であった。血漿中には、主に薬理活性を示すR-エナンチオマーとして存在した8)(外国人データ)。
排泄
- 健康成人男性15例に本剤18mgを1日2回反復経口投与したとき、定常状態での見かけの血漿クリアランスは274mL/min(幾何変動係数:23.6%)であった3)(外国人データ)。
健康成人男性6例に14C-ネランドミラスト18mgを空腹時単回経口投与したとき、投与後9日以内に投与放射能の約95%は回収され、糞中に58%(投与放射能の13%が未変化体)、尿中に36%(投与量の12%が未変化体)排泄された8)(外国人データ)。 - 授乳ラットに14C-ネランドミラストを単回経口投与したとき、乳汁中の放射能濃度は母動物血漿中の放射能濃度と同様に推移し、投与後1時間(最初の測定時点)で最高濃度に達したのち、投与後24時間にかけて大きく減少した11)。[「特定の背景を有する患者に関する注意」の項の「授乳婦」の項参照]
特定の背景を有する患者
・腎機能障害を有する患者における薬物動態
国際共同第Ⅲ相試験2試験(1305-0014試験及び1305-0023試験)において、日本人を含む軽度(eGFR:60~<90mL/min/1.73m2)の腎機能障害を有する特発性肺線維症(IPF)患者(435例)及び進行性肺線維症(PPF)患者(372例)における本剤の定常状態でのトラフ血漿中濃度は、腎機能が正常(eGFR:≥90mL/min/1.73m2)なIPF患者(170例)及びPPF患者(247例)とそれぞれ比較して同程度であった12),13)。
中等度(eGFR:30~<60mL/min/1.73m2)及び高度(eGFR:15~<30mL/min/1.73m2)の腎機能障害を有する被験者(各群8例)に本剤18mgを空腹時単回経口投与したとき、腎機能が正常な被験者と比較して、中等度の腎機能障害を有する被験者ではCmaxで3%の低下、AUC0-tzで37%の上昇が認められ、高度の腎機能障害を有する被験者ではCmaxで14%の低下、AUC0-tzで29%の上昇が認められた14)(外国人データ)。これは臨床的に意義のある差ではなく、軽度、中等度及び高度(透析非実施)の腎機能障害を有する患者に対する用量調整は不要と考えられる。
・肝機能障害を有する患者における薬物動態
軽度(Child-Pugh A)及び中等度(Child-Pugh B)の肝機能障害を有する被験者(各群8例)に本剤18mgを空腹時単回経口投与したとき、肝機能が正常な被験者と比較して、軽度の肝機能障害を有する被験者ではCmaxで17%の低下、AUC0-tzで5%の上昇が認められ、中等度の肝機能障害を有する被験者ではCmaxで31%の低下、AUC0-tzで31%の上昇が認められた15)(外国人データ)。これは臨床的に意義のある差ではなく、軽度及び中等度の肝機能障害を有する患者に対する用量調整は不要と考えられる。
薬物相互作用
・併用薬がネランドミラストの薬物動態に及ぼす影響
(1)ピルフェニドン
国際共同第Ⅲ相試験(1305-0014試験)において、日本人を含むピルフェニドンによる基礎治療を受けているIPF患者では、ピルフェニドン又はニンテダニブによる基礎治療を受けていないIPF患者と比較して、本剤の定常状態でのトラフ血漿中濃度が約50%低下した12)。[「用法及び用量に関連する注意」、「相互作用」の項の「併用注意(併用に注意すること)」の項参照]
(2)ニンテダニブ
国際共同第Ⅲ相試験2試験(1305-0014試験及び1305-0023試験)において、日本人を含むニンテダニブによる基礎治療を受けているIPF及びPPF患者では、ピルフェニドン又はニンテダニブによる基礎治療を受けていないIPF及びPPF患者と比較して、本剤のトラフ血漿中濃度は0.81~0.95倍であった12),13)。
(3)イトラコナゾール
健康成人男性16例にイトラコナゾール(CYP3A及びP-gpの強い阻害剤)200mgを1日1回12日間空腹時反復経口投与し、投与4日目に本剤6mg注)を空腹時単回経口投与したとき、本剤単独投与時に対して、イトラコナゾール併用投与時の本剤のAUC0-119及びCmaxはそれぞれ2.2倍及び1.3倍に増加した16)(外国人データ)。[「用法及び用量に関連する注意」、「相互作用」の項の「併用注意(併用に注意すること)」の項参照]
(4)カルバマゼピン
健康成人男性15例にカルバマゼピン(強いCYP3A誘導剤)200mgを1日1回4日間、400mgを1日1回7日間、600mgを1日1回12日間食後反復経口投与し、600mg投与8日目に本剤18mgを空腹時単回経口投与したとき、本剤単独投与時に対して、カルバマゼピン併用投与時の本剤のAUC0-tz及びCmaxはそれぞれ51%及び31%減少した17)(外国人データ)。[「用法及び用量に関連する注意」、「相互作用」の項の「併用注意(併用に注意すること)」の項参照]
(5)ボセンタン
健康成人男性13例にボセンタン(中程度のCYP3A誘導剤)125mgを1日2回17日間反復経口投与し、投与15日目に本剤18mgを空腹時単回経口投与したとき、本剤単独投与時に対して、ボセンタン併用投与時の本剤のAUC0-tz及びCmaxはそれぞれ41%及び15%減少した18)(外国人データ)。[「用法及び用量に関連する注意」、「相互作用」の項の「併用注意(併用に注意すること)」の項参照]
・ネランドミラストが併用薬の薬物動態に及ぼす影響
(1)ミダゾラム
健康成人男性15例に本剤18mgを1日2回13日間反復経口投与し、投与14日目に本剤18mgとともにミダゾラム(相互作用を受けやすいCYP3Aの基質)2mgを空腹時単回経口投与したときのミダゾラムのCmax及びAUC0-tzは、ミダゾラム単独投与時と比較して、それぞれ0.78倍及び0.92倍であり、本剤はミダゾラムの曝露量に臨床的に問題となる影響を及ぼさなかった3)(外国人データ)。この結果より、本剤は主にCYP3Aで代謝される薬剤の曝露量に影響を及ぼさないことが予想される。また、CYP3Aと同じくプレグナンX受容体(PXR)経路を介して誘導され、一般にCYP3Aと比べて誘導性の低いCYP2C8、CYP2C9及びCYP2C19についても、本剤は臨床的に問題となる誘導を引き起こさないことが予想される19)。
(2)ピルフェニドン及びニンテダニブ
健康成人男性13例に本剤18mgを1日2回10日間反復経口投与し、投与7日目にピルフェニドン267mg、投与8日目にニンテダニブ100mgを食後単回経口投与したとき、それぞれ単独投与時に対して、ピルフェニドンのCmax及びAUC0-tzは1.01~1.02倍、ニンテダニブのCmax及びAUC0-tzは0.87~1.08倍であり、本剤はピルフェニドン及びニンテダニブの曝露量に臨床的に問題となる影響を及ぼさなかった20)(外国人データ)。
注)承認された用法・用量は、「通常、成人にはネランドミラストとして1回18mgを1日2回経口投与する。なお、患者の忍容性に応じて、1回9mg 1日2回に減量することができる。」である。
有効性及び安全性に関する試験
〈特発性肺線維症〉
・国際共同第Ⅲ相試験:FIBRONEER-IPF(1305-0014試験)(jRCT2031220317)
特発性肺線維症(IPF)の患者1177例(日本人135例)を対象に、本剤18mg、9mg又はプラセボを1日2回、52週間以上経口投与するプラセボ対照二重盲検ランダム化比較試験(FIBRONEER-IPF)を実施した。対象患者にはベースライン時にニンテダニブ又はピルフェニドンの投与を受けている患者(それぞれ46%、32%)及び受けていない患者(22%)が含まれた。主要評価項目である52週時のベースラインからの努力肺活量(FVC)の絶対変化量(mL)は表1のとおりであり、プラセボ群との比較において、本剤18mg群及び9mg群で、統計学的に有意な差が認められた12)。また、重要な副次評価項目に設定した臨床イベント注1)が最初に発生するまでの期間の結果は表2のとおりであった。観察期間の中央値は、主要解析時点で14.6カ月であった。
注1)IPFの初回急性増悪、呼吸器疾患による初回入院、又は死亡
表1 52週時のベースラインからのFVCの絶対変化量(mL)
| FVC | 本剤18mg群 | 本剤9mg群 | プラセボ群 |
| 例数 | 392 | 390 | 391 |
| ベースラインa) | 2827.3±758.0 | 2837.2±781.4 | 2863.9±804.6 |
| 52週時の絶対変化量 [95%信頼区間]b) | -114.7 [-141.8,-87.5] | -138.6 [-165.6,-111.6] | -183.5 [-210.9,-156.1] |
| プラセボ群との差 [95%信頼区間]b) p値c) | 68.8 [30.3,107.4] p=0.0005 | 44.9 [6.4,83.3] p=0.0222 |
a)平均値±標準偏差
b)投与群、ベースライン時の抗線維化薬投与、ベースライン時のFVC(mL)を固定効果、患者個別の切片及び時間を変量効果とした混合効果反復測定モデル(MMRM)
c)グラフィカルアプローチによる閉検定手順を適用して仮説検定の多重性を調整
表2 重要な副次評価項目の臨床イベントa)が最初に発生するまでの期間に関するハザード比
| 本剤18mg群 | 本剤9mg群 | プラセボ群 | |
| 例数 | 392 | 392 | 393 |
| イベントの発生リスク期間 (人・年) | 393.0 | 405.9 | 396.9 |
| イベント発生例数(%)b) | 85(21.7%) | 79(20.2%) | 80(20.4%) |
| IPFの初回急性増悪 | 36(9.2%) | 28(7.1%) | 27(6.9%) |
| 呼吸器疾患による初回入院 | 42(10.7%) | 40(10.2%) | 41(10.4%) |
| 死亡 | 7(1.8%) | 11(2.8%) | 12(3.1%) |
| プラセボ群に対するハザード比[95%信頼区間]c) | 1.17 [0.86,1.59] | 1.03 [0.75,1.41] |
a)重要な副次評価項目:IPFの初回急性増悪、呼吸器疾患による初回入院、又は死亡のいずれかが発生するまでの期間
b)各イベント発生例数は、重要な副次評価項目に該当する初回臨床イベントのみを集計した。
c)治療、ベースライン時の抗線維化薬投与、年齢、ベースライン時の%FVC、ベースライン時の%DLCO(ヘモグロビン補正値)を共変量として含めたCox比例ハザードモデル
本試験の52週時点における副作用の発現割合は、本剤18mg群50.5%(198/392例)、本剤9mg群44.6%(175/392例)、プラセボ群35.6%(140/393例)であった。主な副作用は下痢と体重減少であり、その発現割合は本剤18mg群、本剤9mg群、プラセボ群でそれぞれ34.2%、22.2%、9.9%及び6.4%、3.8%、3.6%であった。投与中止に至った下痢の発現割合は、本剤18mg群5.6%(22/392例)、本剤9mg群1.5%(6/392例)、プラセボ群0.5%(2/393例)であった。下痢は、ほとんどの患者において軽度から中等度の重症度であり、多くは治療開始後3カ月以内に発生した。
〈進行性肺線維症〉
・国際共同第Ⅲ相試験:FIBRONEER-ILD(1305-0023試験)(jRCT2031220475)
進行性肺線維症(PPF)注2)患者1176例(日本人146例)を対象に、本剤18mg、9mg又はプラセボを1日2回、52週間以上経口投与するプラセボ対照二重盲検ランダム化比較試験(FIBRONEER-ILD)を実施した。対象患者にはベースライン時にニンテダニブ投与を受けている患者(44%注3))及び受けていない患者(56%)が含まれた。主要評価項目である52週時のベースラインからの努力肺活量(FVC)の絶対変化量(mL)は表3のとおりであり、プラセボ群との比較において、本剤18mg群及び9mg群で、統計学的に有意な差が認められた13)。また、重要な副次評価項目に設定した臨床イベント注4)が最初に発生するまでの期間の結果は表4のとおりであった。観察期間の中央値は、主要解析時点で15.4カ月であった。
注2)試験対象のPPF患者は、特発性肺線維症以外の間質性肺疾患と診断され、胸部HRCTでの線維化の広がりが肺全野の10%超で確認され、スクリーニング前の24カ月以内において次のi)~iv)のいずれかの間質性肺疾患の進行性の基準を満たす患者を選択とした。
ⅰ)%FVCの10%以上の減少(相対変化量)がみられる。
ⅱ)%FVCの5%以上、10%未満の減少(相対変化量)がみられ、かつ、呼吸器症状の悪化がある。
ⅲ)%FVCの5%以上、10%未満の減少(相対変化量)がみられ、かつ、胸部画像上での線維化範囲の増加がみられる。
ⅳ)呼吸器症状の悪化及び胸部画像上での線維化範囲の増加がみられる。
注3)ベースライン時にピルフェニドンを使用していた被験者が2名含まれている。
注4)ILDの初回急性増悪、呼吸器疾患による初回入院、又は死亡
表3 52週時のベースラインからのFVCの絶対変化量(mL)
| FVC | 本剤18mg群 | 本剤9mg群 | プラセボ群 |
| 例数 | 390 | 390 | 391 |
| ベースラインa) | 2381.4±722.8 | 2325.5±767.6 | 2353.6±766.2 |
| 52週時の絶対変化量 [95%信頼区間]b) | -98.6 [-123.7,-73.4] | -84.6 [-109.6,-59.7] | -165.8 [-190.5,-141.0] |
| プラセボ群との差 [95%信頼区間]b) p値c) | 67.2 [31.9,102.5] p=0.0002 | 81.1 [46.0,116.3] p<0.0001 |
a)平均値±標準偏差
b)投与群、ベースライン時の抗線維化薬投与、ベースライン時のHRCTパターン、ベースライン時のFVC(mL)を固定効果、患者個別の切片及び時間を変量効果とした混合効果反復測定モデル(MMRM)
c)グラフィカルアプローチによる閉検定手順を適用して仮説検定の多重性を調整
表4 重要な副次評価項目の臨床イベントa)が最初に発生するまでの期間に関するハザード比
| 本剤18mg群 | 本剤9mg群 | プラセボ群 | |
| 例数 | 391 | 393 | 392 |
| イベントの発生リスク期間 (人・年) | 415.2 | 415.6 | 405.6 |
| イベント発生例数(%)b) | 95(24.3%) | 110(28.0%) | 122(31.1%) |
| IPFの初回急性増悪 | 26(6.6%) | 32(8.1%) | 40(10.2%) |
| 呼吸器疾患による初回入院 | 64(16.4%) | 67(17.0%) | 68(17.3%) |
| 死亡 | 5(1.3%) | 11(2.8%) | 14(3.6%) |
| プラセボ群に対するハザード比[95%信頼区間]c) | 0.77 [0.59,1.01] | 0.88 [0.68,1.14] |
a)重要な副次評価項目:ILDの初回急性増悪、呼吸器疾患による初回入院、又は死亡のいずれかが最初に発生するまでの期間
b)各イベント発生例数は、重要な副次評価項目に該当する初回臨床イベントのみを集計した。
c)治療、ベースライン時の抗線維化薬投与、ベースライン時のHRCTパターン、年齢、ベースライン時の%FVC、ベースライン時の%DLCO(ヘモグロビン補正値)を共変量として含めたCox比例ハザードモデル。ベースライン時の%DLCOが欠測であった8名の被験者が解析から除外された。
本試験の52週時点における副作用発現割合は、本剤18mg群44.5%(174/391例)、本剤9mg群38.7%(152/393例)、プラセボ群32.1%(126/392例)であった。主な副作用は下痢と体重減少であり、その発現割合は本剤18mg群、本剤9mg群、プラセボ群でそれぞれ27.1%、20.9%、13.0%及び4.4%、2.5%、1.8%であった。投与中止に至った下痢の発現割合は、本剤18mg群2.6%(10/391例)、本剤9mg群1.3%(5/393例)、プラセボ群0.5%(2/392例)であった。下痢は、ほとんどの患者において軽度から中等度の重症度であり、多くは治療開始後3カ月以内に発生した。
その他
・QT間隔に対する影響
健康成人45例を対象に本剤30mg及び48mg注)を単回経口投与し、本剤のQTcF間隔に及ぼす影響をモキシフロキサシン400mg陽性対照のThorough QT試験で検討した。本剤は、QTcF間隔を延長しなかった21)(外国人データ)。
注)承認された用法・用量は、「通常、成人にはネランドミラストとして1回18mgを1日2回経口投与する。なお、患者の忍容性に応じて、1回9mg 1日2回に減量することができる。」である。
作用機序
ネランドミラストは、ホスホジエステラーゼ(PDE)4Bに対する選択性の高い阻害剤であり、in vitro試験において、PDE4A(IC50:248 nmol/L)、C(IC50:8700 nmol/L)及びD(IC50:91 nmol/L)よりもPDE4B(IC50:10 nmol/L)に対して約9倍以上の阻害活性を有する22)。PDE4は細胞内セカンドメッセンジャーである環状アデノシン一リン酸(cAMP)を加水分解して不活性化する。ネランドミラストは、PDE4Bを阻害することによりcAMPの細胞内濃度を増加させ、その結果として肺線維症において過剰発現される線維化促進増殖因子及び炎症性サイトカインの発現が減少するため、抗線維化作用及び免疫調整作用をもたらす。
抗線維化作用
IPF患者由来の初代培養肺線維芽細胞を用いたin vitro試験で、ネランドミラストは細胞外マトリックスの発現を阻害し、線維芽細胞から筋線維芽細胞への形質転換を阻害することが示された23)。また、ネランドミラストはニンテダニブとの併用で、相乗的な線維芽細胞の増殖阻害作用を示した24)。マウス及びラットのブレオマイシン誘発肺線維症モデルを用いた試験で、ネランドミラストは肺機能の改善及び抗線維化活性を示した25),26)。
免疫調整作用
ヒトPBMCを用いたin vitro試験において、ネランドミラストはLPS刺激によるTNF-α産生及びPHA-P刺激によるIL-2産生を阻害した27)。ネランドミラストは、ラット及びスンクスを用いたin vivo試験において、LPS刺激によるBALF中の好中球数増加を用量依存的に阻害した28),29)。健康成人及びIPF患者を対象とした臨床試験において、ネランドミラストはex vivoの全血アッセイで、LPS刺激によるTNF-α及びIFNγの放出を抑制した10),30),31)。
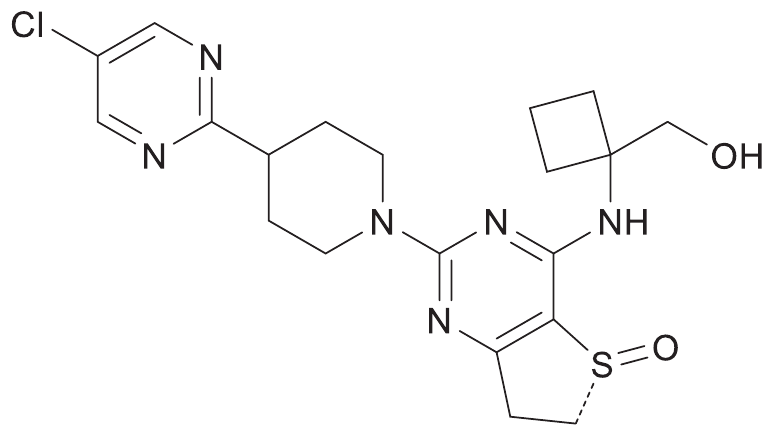
一般的名称:ネランドミラスト(Nerandomilast)(JAN)
化学名:(5R)-2-[4-(5-Chloropyrimidin-2-yl)piperidin-1-yl]-4-{[1-(hydroxymethyl)cyclobutyl]amino}-6,7-dihydro-5H-5λ4-thieno[3,2-d]pyrimidin-5-one
分子式:C20H25ClN6O2S
分子量:448.97
性状:白色又は淡黄色の粉末
化学構造式:
融点:融解開始温度 220ºC±2ºC
分配係数:log Papp(25ºC)=2.6(n-オクタノール/水)
医薬品リスク管理計画を策定の上、適切に実施すること。
〈ジャスケイド錠18mg〉
28錠[14錠(PTP)×2]
〈ジャスケイド錠9mg〉
28錠[14錠(PTP)×2]
- 社内資料:非臨床薬物動態試験(ピルフェニドンによるCYP3A誘導)(2026年5月18日承認、CTD 2.6.4.8.3)
- 社内資料:日本人健康成人を対象としたPK試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:ミダゾラムとの薬物相互作用試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:健康被験者における薬物動態の併合解析(2026年5月18日承認、CTD 2.7.2.3.1.1)
- 社内資料:絶対的バイオアベイラビリティ試験(2026年5月18日承認、CTD 2.7.1.2)
- 社内資料:食事の影響試験(2026年5月18日承認、CTD 2.7.1.2)
- 社内資料:非臨床薬物動態試験(血漿タンパク結合)(2026年5月18日承認、CTD 2.6.4.4)
- 社内資料:マスバランス試験(2026年5月18日承認、CTD 2.6.4.8、2.7.2.2、2.7.2.3.1.2)
- 社内資料:非臨床薬物動態試験(代謝酵素の同定)(2026年5月18日承認、CTD 2.6.4.5、2.7.2.3)
- 社内資料:健康成人を対象とした反復投与試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:非臨床薬物動態試験(ラット乳汁排泄)(2026年5月18日承認、CTD 2.6.4.6)
- 社内資料:国際共同第Ⅲ相試験(1305-0014試験)(2026年5月18日承認、CTD 2.7.2.2、2.7.6.4)
- 社内資料:国際共同第Ⅲ相試験(1305-0023試験)(2026年5月18日承認、CTD 2.7.2.2、2.7.6.4)
- 社内資料:腎機能障害試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:肝機能障害試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:イトラコナゾールとの薬物相互作用試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:カルバマゼピンとの薬物相互作用試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:ボセンタンとの薬物相互作用試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:非臨床薬物動態試験(チトクロームP450誘導)(2026年5月18日承認、CTD 2.6.4.5)
- 社内資料:ニンテダニブ及びピルフェニドンとの薬物相互作用試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:Thorough QT試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:非臨床薬効薬理試験(in vitro活性阻害試験)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:非臨床薬効薬理試験(in vitro抗線維化試験)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:非臨床薬効薬理試験(in vitro線維芽細胞増殖試験)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:非臨床薬効薬理試験(マウス肺線維症モデル)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:非臨床薬効薬理試験(ラット肺線維症モデル)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:非臨床薬効薬理試験(in vitro抗炎症試験)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:非臨床薬効薬理試験(ラット炎症モデル)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:非臨床薬効薬理試験(スンクス炎症モデル)(2026年5月18日承認、CTD 2.6.2.2)
- 社内資料:IPF患者を対象とした反復投与試験(2026年5月18日承認、CTD 2.7.2.2)
- 社内資料:日本人健康成人を対象とした単回漸増投与試験(2026年5月18日承認、CTD 2.7.2.2)
